O adulto que descobre uma doença genética
Existe uma expectativa difundida de que doenças genéticas se manifestam na infância. Para as formas mais graves, é verdade. Mas uma parte considerável das miopatias e distrofias hereditárias tem início na vida adulta — às vezes depois dos 40, ocasionalmente depois dos 50.
Essa apresentação tardia é uma das situações acompanhadas na página de Doenças Neuromusculares e Miopatias.
O cenário típico: uma pessoa nota, ao longo de alguns anos, que subir escada ficou mais difícil, que levantar da cadeira exige apoio, que os braços cansam ao pendurar roupa. Atribui ao sedentarismo, ao peso, à idade. Um exame de rotina mostra creatinoquinase (CPK) elevada e alguém pede uma investigação — ou não pede, e o assunto fica parado por mais anos.
Duas coisas explicam esse atraso. A primeira é que a apresentação adulta costuma ser mais leve e mais lenta do que a infantil da mesma família de doenças. A segunda é que o corpo compensa: a pessoa ajusta a forma de fazer as coisas antes de perceber que está ajustando.
Como a apresentação adulta difere da infantil
| Aspecto | Início na infância | Início na vida adulta |
|---|---|---|
| Velocidade | Progressão mais rápida | Curso arrastado, anos |
| Reconhecimento | Marcos de desenvolvimento atrasados | Atribuído a idade ou sedentarismo |
| Gravidade inicial | Frequentemente maior | Frequentemente leve |
| Diagnóstico | Costuma ser precoce | Costuma demorar anos |
| História familiar | Mais evidente | Muitas vezes desconhecida |
A última linha merece atenção. Em famílias com formas leves, parentes afetados podem nunca ter recebido diagnóstico: o tio que “sempre teve dificuldade para correr”, a avó que “andava estranho”, o primo dispensado do serviço militar por um motivo nunca esclarecido. Essas informações, que parecem anedota, são dados clínicos.
Por que a história familiar muda a investigação
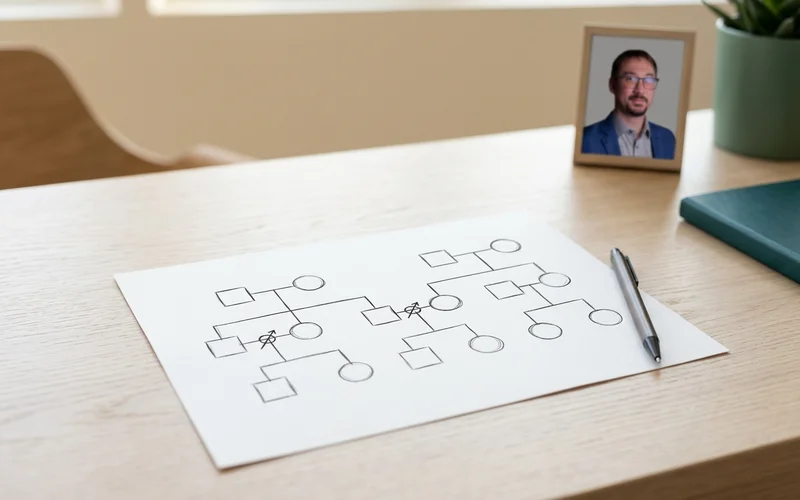
Construir um heredograma — a árvore genealógica com quem teve o quê — é uma das etapas mais baratas e mais informativas de toda a avaliação. Ela orienta duas decisões.
O padrão de herança sugerido. Casos em várias gerações sugerem herança dominante. Casos em irmãos, com pais não afetados, sugerem recessiva. Homens afetados na linhagem materna sugerem ligação ao X. Cada padrão estreita a lista de hipóteses genéticas e orienta a escolha do painel.
A distribuição da fraqueza esperada. Algumas condições têm assinaturas topográficas características — acometimento preferencial da cintura escapular, da cintura pélvica, da face, dos músculos distais. Combinar essa distribuição com o padrão familiar reduz enormemente o espaço de busca.
Vale trazer para a consulta o que for possível: nomes, idades de início, tipo de dificuldade, exames que parentes tenham feito. Fotos antigas às vezes revelam padrões posturais que ninguém tinha notado.
O papel dos painéis genéticos e da biópsia
Painéis genéticos por sequenciamento de nova geração (NGS) ampliaram muito o alcance diagnóstico. Eles analisam dezenas a centenas de genes relacionados a doenças neuromusculares de uma vez. São a ferramenta de escolha na maior parte das suspeitas de miopatia hereditária hoje.
Com uma ressalva importante: o painel produz resultados de três tipos. Variante patogênica (confirma), variante benigna (não explica) e variante de significado incerto — um resultado que não confirma nem afasta, e que só ganha sentido quando confrontado com o quadro clínico. Essa terceira categoria é comum, e é a razão pela qual o teste deve ser pedido com hipótese e interpretado por quem conhece a área.
A biópsia muscular dirigida continua tendo papel, especialmente quando o painel é inconclusivo, quando a hipótese envolve miopatia inflamatória tratável ou quando o padrão histológico é decisivo. “Dirigida” é a palavra-chave: o músculo escolhido precisa ser um que esteja acometido, mas não devastado — um músculo completamente substituído por tecido fibroso não informa nada, e um músculo preservado também não.
A eletroneuromiografia entra antes dessa etapa, para confirmar que o padrão é miopático e não neuropático — uma distinção que redireciona toda a investigação. O guia sobre eletroneuromiografia detalha o que esse exame consegue e não consegue mostrar.
Prognóstico honesto
Não há como contornar isso: a maior parte das miopatias e distrofias hereditárias não tem cura. Dizer o contrário seria enganoso.
O que existe é conduta, e ela tem efeito real:
- Monitoramento respiratório. Várias dessas condições afetam a musculatura respiratória de forma lenta e silenciosa. O acompanhamento permite introduzir suporte no momento certo, o que muda qualidade de vida e desfecho.
- Monitoramento cardiológico. Algumas distrofias têm envolvimento cardíaco que não dá sintoma até dar. O rastreio periódico é indispensável em condições específicas.
- Fisioterapia continuada. Preserva amplitude, previne retrações e mantém função. A interrupção prolongada custa caro e é difícil de recuperar.
- Terapias-alvo. Para um conjunto crescente de condições específicas, já existem tratamentos direcionados. Isso é, aliás, um dos argumentos práticos mais fortes para fechar o diagnóstico molecular.
- Aconselhamento genético. Responde à pergunta sobre risco familiar com base em dados, não em estimativa.
E aqui cabe a frase que resume a postura desta área: às vezes o ganho é piorar mais devagar. Dito de forma abstrata, soa como consolo. Vivido ao longo de dez ou quinze anos, é a diferença entre continuar caminhando e não continuar.
Sobre isso, uma evidência concreta: a pesquisa em que o Dr. Lucas é coautor, publicada em Arquivos de Neuro-Psiquiatria em 2022, documentou o impacto da interrupção do acompanhamento em pacientes com doenças neuromusculares hereditárias durante a pandemia. O seguimento regular não é formalidade — é parte do tratamento.
A condução desses casos, do diagnóstico ao acompanhamento de longo prazo, é descrita na página de Doenças Neuromusculares e Miopatias.